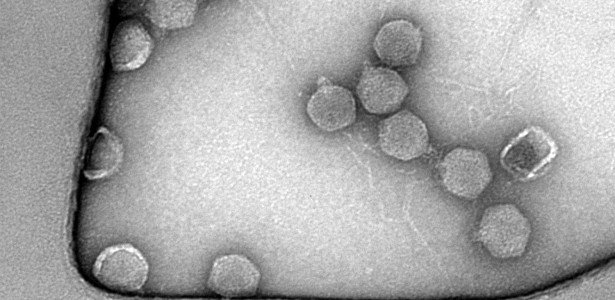
Desenvolvido na USP, o software PELICAN combina diferentes algoritmos para identificar características genéticas de bacteriófagos – agentes estudados como alternativa aos antibióticos tradicionais
Thabata Oliveira | Agência FAPESP * – Pesquisadores desenvolveram um programa baseado em inteligência artificial para localizar genes de bacteriófagos – como são chamados os vírus que infectam bactérias. Batizada de PELICAN, a ferramenta foi testada em seis genomas virais já conhecidos pela ciência. O programa conseguiu encontrar, em média, 98% dos genes presentes nessas amostras, um índice de acerto superior ao de outros softwares avaliados. O trabalho foi conduzido no Centro de Pesquisa em Biologia de Bactérias e Bacteriófagos (CEPID B3), um dos Centros de Pesquisa, Inovação e Difusão apoiados pela FAPESP.
Os bacteriófagos, ou simplesmente fagos, despertam interesse da comunidade acadêmica por suas possíveis aplicações na medicina, na biotecnologia e na agricultura. Na saúde, uma das mais promissoras é a fagoterapia, que usa esses agentes para matar bactérias causadoras de infecções. A estratégia tornou-se ainda mais relevante com o avanço mundial da resistência bacteriana aos antibióticos.
O PELICAN foi desenvolvido sob a coordenação do professor João Carlos Setubal no Instituto de Química da Universidade de São Paulo (IQ-USP). Os detalhes da pesquisa foram descritos em artigo publicado em outubro na revista BMC Bioinformatics, e o software pode ser acessado gratuitamente na plataforma de compartilhamento GitHub.
Como explicam os autores do artigo, encontrar os genes é uma etapa da chamada “anotação genômica”, processo que permite mapear essas sequências no DNA e investigar suas funções. Nos fagos, porém, essa tarefa é especialmente desafiadora: seus genes costumam ser menores e podem se sobrepor, dificultando a determinação de onde um termina e o outro começa. Além disso, muitos ainda não têm função biológica conhecida, o que limita as informações disponíveis para orientar a análise. Segundo Fernando Pacheco Nobre Rossi, principal desenvolvedor da ferramenta, a maioria dos programas de anotação genômica disponíveis atualmente foi criada para analisar bactérias. “Mas os genomas de fagos têm peculiaridades em relação aos genomas de bactérias, e isso leva à identificação de regiões genômicas ligeiramente diferentes”, explica.
Para identificar os genes, o PELICAN combina as predições de quatro ferramentas de bioinformática. Quando pelo menos três delas apontam exatamente para a mesma região do DNA, o programa aceita a predição. Se os resultados divergem, recorre a métodos estatísticos, comparações com bancos de dados biológicos e modelos de aprendizado de máquina (inteligência artificial) para avaliar quais regiões têm maior probabilidade de conter genes verdadeiros. O sistema também analisa casos em que genes preditos se sobrepõem.
Genes escondidos
Para avaliar o desempenho do programa, os cientistas testaram o PELICAN em seis genomas cujos genes já haviam sido totalmente mapeados (anotações de referência). O programa conseguiu encontrar 98% desses genes conhecidos. Essa capacidade de detectar o que realmente existe na amostra é chamada de recall (ou sensibilidade), e o PELICAN obteve o melhor resultado entre todas as ferramentas testadas.
Por outro lado, como o programa é muito sensível, ele acabou apontando várias outras regiões do DNA como sendo genes, mesmo que elas não estivessem na lista oficial de referência. Ele sugeriu mais desses “genes extras” do que os outros programas comparados.
Parte dessas regiões adicionais pode corresponder a genes ainda não descritos. Para investigar essa possibilidade, os pesquisadores utilizaram modelos computacionais que estimam a estrutura tridimensional das proteínas codificadas pelas sequências identificadas – uma forma de verificar se esses supostos novos genes teriam capacidade real de funcionar na prática. A análise indicou que mais de 70% das 95 regiões adicionais dariam origem a proteínas com estrutura plausível, mas os autores ressaltam que esses candidatos ainda precisam ser validados.
“Quanto mais bem anotado o genoma do fago, mais informação temos sobre como o microrganismo funciona”, afirma Rossi. Uma identificação mais abrangente dos genes pode ajudar a investigar características como os mecanismos de infecção, o ciclo de vida e as estratégias de defesa desses vírus.
Esse conhecimento também pode contribuir para pesquisas sobre fagoterapia. Como os bacteriófagos infectam conjuntos limitados de bactérias, conhecer suas características genéticas ajuda os pesquisadores a compreender seu comportamento e a selecionar candidatos para estudos contra determinados agentes infecciosos. A anotação genômica, por si só, não comprova a segurança ou a eficácia de um fago como tratamento, mas fornece informações importantes para investigar seu potencial.
A ideia original do projeto foi da professora Aline Maria da Silva, do IQ-USP, que foi vice-coordenadora do CEPID B3 até seu falecimento, em outubro de 2024.
Setubal acrescenta que a pesquisa faz parte de um projeto mais amplo, voltado a produzir ferramentas inovadoras para análise de genomas de fagos. “Esse é um componente importante do CEPID B3 e esperamos ter mais resultados nesta linha nos próximos anos.”
O desenvolvimento do programa também contou com o apoio da FAPESP por meio de outros três projetos (24/05782-1, 25/02846-1 e 24/01159-8).
O artigo PELICAN: a new bacteriophage genome annotation tool pode ser lido em: link.springer.com/article/10.1186/s12859-026-06703-w.
* Thabata Oliveira é bolsista de Jornalismo Científico da FAPESP vinculada ao IQ-USP. Colaborou Bianca Bosso, do CEPID B3.
Fonte ==> Folha SP